jueves, 24 de junio de 2010

QUICK REMINDER

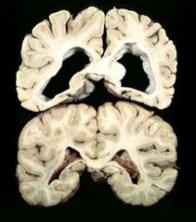
ENFERMEDAD DE HUNTINGTON

Desorden neurodegenerativo autosómico dominante, caracterizado clínicamente por desórdenes de movimiento, demencia progresiva, y alteraciones psiquiátricas.

En 1872, George Huntington, MD, presentó la enfermedad como: “corea e impedimento mental de inicio en el adulto y de naturaleza hereditaria, con tendencia al suicidio”.

Esta enfermedad está asociada con una secuencia excesiva de repeticiones CAG en el quinto espacio final del gen HTT (alias IT15) un gen de 350-kD localizado en el brazo corto del cromosoma 4. Los individuos saludables pueden tener entre 9 y 35 repeticiones CAG, mientras que los pacientes diagnosticados con enfermedad de Huntington tienen una anormal expansión de 36 o más repeticiones CAG.

El gen HTT codifica una proteína llamada huntingtin, esta proteína se encuentra neuronas cerebrales, y su función normal se desconoce. En los pacientes afectados, la degeneración neuronal inicia en el cuerpo estriado y progresa hacia la corteza cerebral, ese patrón correlaciona con la progresión demencial de la enfermedad.

Posiblemente la proteína huntingtin anormal es transportada al núcleo, donde sufre agregación, y hace algunas interacciones con otras proteínas explicando la razón de la vulnerabilidad selectiva en estos pacientes.

Neuroquímicamente los niveles de sustancias neurotransmisoras como GABA y su enzima sintética descarboxilada del ácido glutámico están marcadamente disminuidas en los ganglios basales. Los niveles de acetilcolina, sustancia P y encefalinas también se encuentran reducidas. Espectroscopía por resonancia magnética en personas vivas afectadas muestran niveles elevados de lactato en los ganglios basales.

La enfermedad de Huntington se cree puede causar desórdenes psiquiátricos de 2 fromas: Acción directa del gen en las neuronas estriadas, Efecto indirecto del ambiente familiar desordenado en los niños, independientemente de si heredadon o no el gen.

Se creen que entre 5 y 10 personas de cada 100,000 habitantes padecenla enfermedad a nivel mundial. Por su naturaleza progresiva, la enfermedad de Huntington típicamente dura 15 a 20 años desde el inicio de los síntomas hasta la muerte.

Los pacientes afectados más tempranamente (anted de los 20 años), están asociados con ataxia, rigidez, y declinación cognitiva con una progresión mucho más rápida (aprox. 8 años). La edad de aparición usual es entre la cuarta y quinta década de la vida.

Clínica: Los primeros síntomas son movimientos coreiformes típicos (postura distónica y rigidez), o desórdenes psiquiátricos (agresividad, hipersexualidad, impotencia, alcoholismo, psicosis, esquizofrenia, y depresión) mientras que el declive cognitivo general es obvio más adelante.

Tratamiento: Generalmente los inhibidores de la acetilcolinesterasa tienen efectos positivos en el déficit congnitivo, para los demás síntomas las drogas son principalmente para alivio y soporte: Antipsicóticos, antidepresivos, anticonvulsivantes y benzodiacepinas.


Px normal vs Px Huntington


jueves, 17 de junio de 2010

QUICK REMINDER


El síndrome de Gilbert se asocia a la deficiencia en la enzima glucuronosiltransferasa, descrita por primera vez por el gastroenterólogo francés Augustin Nicolas Gilbert y colaboradores en 1901.

El síndrome de Gilbert es una alteración hereditaria autosómica recesiva asociada a un elevado nivel de bilirrubina (hiperbilirrubinemia no conjugada) en sangre y por lo general no presenta síntomas, aunque una leve ictericia puede aparecer en condiciones de esfuerzo excesivo, estrés, insomnio, cirugías, ayuno, cuando hay infecciones o tras la ingesta de algunos medicamentos como el paracetamol, ya que la concentración de bilirrubina en la sangre aumenta en estas situaciones. El síndrome causa fatiga y depresión.

El síndrome de Gilbert se produce por la disminución de la capacidad de excretar bilirrubina por el hepatocito (célula hepática). La bilirrubina surge de la degradación de la hemoglobina de los glóbulos rojos. Éstos al destruirse liberan la hemoglobina que es metabolizada a dos moléculas: el grupo hemo y el grupo globina; el grupo hemo se transforma en biliverdina y ésta en bilirrubina a la cual se le llama "no conjugada" o indirecta. Al pasar por el hígado esta bilirrubina reacciona con ácido glucurónico transformándose en bilirrubina "conjugada" o directa; lo que permite que se disuelva en el agua y pueda ser excretada en la bilis.

La enzima que conjuga la bilirrubina se llama uridindifosfoglucuronato glucuronosiltransferasa (UGT) y su producción se regula por un promotor que puede tener una mutación que provoca una menor producción de esta enzima. La UGT se encuentra reducida en el Síndrome de Gilbert a un 30 % del valor normal, según análisis de muestras obtenidas por punción de biopsia hepática.

El síndrome de Gilbert se hereda de forma autosómica recesiva. Bosma y colaboradores han sugerido que el defecto genético se trata de la inserción de un par de bases extras en el promotor (TATA box) del gen que codifica la enzima UGT localizado en el cromosoma 2, sin presentar mutación en la secuencia de la región codificante.


Organization of the UGT1A gene. The organization of the UGT1A locus is depicted in the top panel. Four common exons (exons 2, 3, 4, and 5) are used in several UGT isoforms expressed from this locus. Upstream from these exons are a series of "unique" exons, only one of which is used in a given isoform. Each unique exon is preceded by a separate promoter (arrows). Splicing of exon 1A1 to the common region exons (2 to 5) generates the mRNA for bilurubin UGT (also termed UGT1A1). Genetic lesions in any of the five exons constituting the bilirubin UGT mRNA can abolish (Crigler-Najjar type I) or reduce (Crigler-Najjar type II) bilirubin-UGT activity. In the case of Crigler-Najjar I the genetic lesions may result in a premature stop codon or a single amino acid substitution. The sequence abnormalities can be located in the region encoding the signal peptide or other domains of the enzyme, or even in the introns at the splice donor or splice acceptor sites. Crigler-Najjar type II is caused by point mutations that result in substitution of a single amino acid. In contrast to Crigler-Najjar syndrome types I or II, Gilbert's syndrome is caused by a promoter abnormality. Normally, the TATAA element within the promoter upstream to exon 1A1 consists of A(TA)6TAA. In Gilbert's syndrome, two additional nucleotide residues (TA) are present in this element. Alleles containing the Gilbert-type promoter are termed UGT1A1*28. In addition, Japanese investigators have reported sequence abnormalities in the coding region of the gene that cause mild elevations of serum bilirubin concentrations, consistent with Gilbert's syndrome.

lunes, 7 de junio de 2010

QUICK REMINDER

PARALISIS DE TODD`s


La paresis o parálisis de Todd's es un paresis/paralisis postictal, se presenta con debilidad focal en una parte del cuerpo luego de una convulsión. La condición fue nombrada por Robert Bentley Todd (1809-1860), un fisiólogo inglés que describió el fenómeno en 1849.

La causa de la paresis de Todd's es desconocida hasta el momento, pero hay dos hipótesis probables para su causa. La primera que es la Teoría de la depletación, donde la corteza motor queda exhausta conduciendo a una hiperpolarización neuronal prolongada. La segunda es que la inactivación transitoria de las fibras motoras causada por los receptores NMDA. Ninguna ha sido evaluada de forma extensa.

La debilidad comúnmente afecta las extremidades y se localiza al lado derecho o izquierdo del cuerpo. Esta resuelve luego de 48 horas. También puede afectar el lenguaje, la posición del ojo e inclusive la visión. Esto ocurre hasta en 13% de los casos de convulsiones. Es más común luego de convulsiones generalizadas tonico-clónicas ("gran mal"), y puede durar de horas hasta un par de días luego de la primera convulsión.

La presentación clásica de la parálisis de Todd´s es debilidad de la mano, brazo o pierna luego de una convulsión parcial del mismo miembro. La debilidad varia de severidad desde debilidad menor hasta parálisis completa. Cuando la convulsión afecta otras áreas aparte de la corteza motor, otros deficits neurológicos transitorios pueden ocurrir. Estos incluyen cambios sensoriales di la corteza sensorial esta involucrada, defectos visuales si la corteza del lóbulo occipital esta involucrado y afasia, problemas de lenguaje y compresión si las fibras conductoras están involucradas.


TIP´s

* DIAGNOSTICO DIFERENCIAL EN UN PACIENTE CON EVENTO CONVULSIVO = EVC

* SOSPECHAR EN PACIENTE POS ICTALES Y CON DEFICIT NEUROLOGICO FOCALIZADO (con datos similares a un EVC)


SESION MENSUAL

CASO CERRADO: SESION ANATOMO-CLINICO

RESUMEN CLINICO

MSAM femenino de 22 años originaria y residente del Distrito Federal, dedicada al hogar. Carga genética para diabetes mellitus tipo 2 y para esquizofrenia, madre con artritis reumatoide. Con buenos hábitos higiénico dietéticos. Menarca a los 14 años, ritmo 28x7 inicio de vida sexual activa a los 20 años con un solo compañero sexual, método de planificación familiar preservativo, DOC en diciembre de 2009 sin conocer el resultado. Antecedentes personales patológicos negativos.


Inició en octubre de 2009 con dolor en epigastrio tipo cólico, de inicio súbito sin relación con los alimentos con irradiación hacia fosa iliaca derecha, sin agravantes ni atenuantes. Se trató en Hospital La Villa con ampicilina y mejoría parcial del dolor pero se agregó vómito con aspecto de restos de alimentos recién ingeridos, poca tolerancia a la vía oral. Estos síntomas persistieron hasta su ingreso, durante este periodo notó pérdida de peso de 10 kilogramos aproximadamente. Se agregó tos seca no disneizante, no cianozante y edema de miembros pélvicos blando, blanco, no doloroso hasta tercio inferior. El 31 de diciembre de 2009 ingresa por el servicio de urgencias con diagnóstico de síndrome consuntivo en estudio, se realizó endoscopia que reportó gastropatía biliar antral con vólvulo gástrico corregido con maniobra de retrovisión. Tomografía de abdomen el día 5 de enero: absceso hepático en segmento VII y VIII de 95 mililitros con medidas de 8.5cmx6cmx3.2cm probablemente etiología amibiana. Cuatro días después de manera súbita con datos de dificultad respiratoria, ortopnea con electrocardiograma normal y radiografía de tórax con imagen de hidroneumotórax derecho; se colocó sonda endopleural y durante el procedimiento presentó paro cardiorrespiratorio por 5 minutos que revirtió a maniobras de reanimación avanzada con ventilación mecánica asistida, aminas de tipo dopamima y norepinefrina a dosis alfa y catéter subclavio izquierdo. Ingresó al servicio de terapia intensiva central el 11 de enero de 2010 con datos de choque mixto (hipovolémico y séptico), acrocianosis y pulsos disminuidos de miembros pélvicos, con exploración cardiaca normal, afebril con Ramsey de 6, isocoria, normorreflexia, reflejos oculocefálicos normales, sin focalización, sin datos de irritación meníngea, sin nistagmo. Tratada con metronidazol, imipenem, se inició amiodarona, pentoxifilina en infusión y metilprednisolona. El día 15 de enero se retiró sonda de pleurostomía, aumentaron las lesiones acrocianóticas en extremidades inferiores con patrón hemodinámico, hiperdinámico normovolémico. Se retiró sedación con buena respuesta neurológica, progresión a sistema de flujo continuo. El 18 de enero se colocó sonda nasogástrica con 800cc de material hemático sin repercusión hemodinámica, se agregó omeprazol a dosis doble. La endoscopia reportó esofagitis secundaria a sonda nasogástrica y estómago con restos hemáticos abundantes con gran coágulo adherido en la curvatura menor hasta la unión esofagogástrica. La hemoglobina disminuyó a 5.9g/dL y se hemotransfundieron dos concentrados eritrocitarios. El 19 de enero se realizó por radiología intervencionista drenaje de absceso hepático subcapsular aspirando 6 mililitros de liquido achocolatado y dejando catéter abierto para drenaje. Se retiró cánula orotraqueal y norepinefrina. El 21 de enero inició la via oral. Valorada por cirugía cardiovascular quienes encontraron cambio de coloración en ortejos, Hommans y Orlowsky positivos, pulsos femorales y poplíteos normales, pulsos pedios y tibiales apenas perceptibles, edema (sin mencionar características) desde región bimaleolar hasta infracondílea. Se consideró posible trombosis venosa profunda. El 23 de enero pico febril de 38grados .Se retiró dopamina. Tratamiento 7 dias de metilprednisolona, 19 dias de metronidazol y 11 dias con meropenem. El 24 de enero con biometría hemática leucocitos y hemoglobina normales, con gasto de drenaje percutáneo en menos de 10 mililitros. Se egresó a pabellón de medicina interna: a la exploración con cambio de coloración en ortejos, vesículas hemorrágicas en cara anterior del primer y segundo ortejo de pie derecho. Tomografía del 29 de enero absceso hepático en resolución , derrame pleural bilateral con atelectasia distal con liquido que infiltra septos interlobulillares. Se agregaron alucinaciones visuales y cambios conductuales se valoró por psiquiatría con diagnóstico de alucinosis orgánica y tratamiento con risperidona y carbamacepina. Cirugia vascular revaloró y desestimó el diagnóstico de trombosis venosa profunda y los cambios fueron secundarios a daño en microcirculación por el uso de aminas a dosis altas. Se valoró en rehabilitación y se encontró trofismo disminuido, úlcera por presión en talón derecho de 4cm de diámetro, sin movilización activa, movilización pasiva completa con dolor al completar la flexión de cadera y extensión de rodillas, tobillos con tendencia al equino, , ortejos con úlceras grado 1y2. Hipoestesia en cara lateral de piernas, anestesia cara medial de piernas dorso y plantas, alteraciones en la propiocepción así como en la palinestesia y grafiestesia, reflejos de estiramiento muscular 0/++++, patelar izquierdo, patelar derecho y aquíleos +/++++, clonus derecho agotable, respuesta plantar izquierda indiferente. El 5 de febrero se realizó electromiografía con neuropatía sensitivo motora de miembros pélvicos severa y se iniciaron sesiones de rehabilitación. Egresó a domicilio por mejoría sin haber recuperado la marcha el dia 6 de febrero con metronidazol hasta el dia 21 y meropenem al dia 16.


Reingresó al servicio de urgencias el dia 17 de febrero 4 dias previos con hiporexia, astenia, adinamia, alucinaciones visuales y auditivas , agitación psicomotriz, movimientos intencionados en extremidades superiores que cedieron en dos días. Disnea súbita y ortopnea con estridor laríngeo. A su ingreso a urgencias se encontró paciente despierta, orientada en persona pero no en lugar ni en tiempo, memoria a corto plazo alterada, a largo plazo normal, deshidratada, isocoria, normorreflexia cuello sin ingurgitación yugular, tórax con cicatriz lineal en 7 espacio intercostal línea axilar anterior izquierda, ruido respiratorio disminuido en región infraescapular derecha sin integrar síndrome, choque de la punta 5 espacio intercostal línea media clavicular izquierda con soplo sistólico plurifocal sin irradiaciones, exploración abdominal sin dolor a compresión ni a descompresión sin megalias, peristalsis disminuida, genitales sin alteraciones, miembros torácicos hipotróficos, temblor fino distal, arcos de movimiento normales , reflejos sin alteraciones, miembros pélvicos necrosis en ortejos de ambos pies, sin uñas en el primero ni segundo ortejos derechos, pulsos distales normales y llenado capilar de 4 segundos. Neurológico con alteración de funciones mentales superiores: desorientación y juicio, contenido alterado del pensamiento, alucinaciones visuales. Fondo de ojo se observa de manera bilateral palidez de papila sin papiledema. Motor: extremidades hipotróficas arreflécticas, rigidez por rueda dentada generalizada. Cerebeloso: Nistagmo horizontal agotable. No signos meníngeos, atávicos ni disautonomía. Tomografía simple de cráneo: “ausencia de lesiones que sugieran proceso infeccioso agudo”. Continuó con alucinaciones, se documentó infección de vías urinarias en tratamiento con quinolona. Sin mejoría de estado neurológico, fiebre de 38.5.Se realizó punción lumbar. El dia 25 de febrero de manera súbita deterioro neurológico con pérdida del estado de despierto sin respuesta a estímulos verbales ni álgicos, midriasis bilateral y trismus. Paro cardiorrespiratorio que no revierte a maniobras básicas y avanzadas de reanimación se declaró fallecimiento a las 14:40 horas.


EXAMENES DE LABORATORIO


26 DIC 2009: Citologia cervicovaginal negativo para lesión intraepitelial y/o malignidad con elementos micóticos compatibles con candida sp.

27 DIC 2009: ELISA VIH negativo

4 ENE 2010: Marcadores tumorales normales

8 ENE 2010: hemocultivo negativo


Examen de laboratorio

17/febrero/10

18/febrero/2010

22/febrero/2010

hemoglobina

8.5


7.7

Hematocrito

25


22.5

VCM

89


86.5

Hb CM

30.2


29.5

Plaquetas

487mil


41mil

Leucocitos

6900


10600

Glucosa

75

98

101

Urea

34.5

54.1

22.3

Creatinina

0.5

1.1

0.4

Acido úrico

4.7


Colesterol


111


Triglicéridos

157

72


HDL

18.6

35.7


LDL

33

45


Bilirrubina total

1.6

3.29

1.36

Bilirrubina directa

0.28

0.9

0.4

Bilirrubina indirecta

1.32

2.34

0.95

Albúmina

2.9


TGO (AST)

30


TGP (ALT)

18


Fosfatasa alcalina

111


Gamma glutamil transferasa

25


Deshidrogenasa láctica

196


Amilasa

4


Lipasa

12


Sodio

141


Potasio

3.3


2.6

Cloro

108


Calcio

8.2


7.4

Fósforo

4.4


Magnesio

1.8


TP

19.1seg al 48.9%


INR

1.7


TTP

35.8


Gasometría del 19 de febrero: pH 7.5, pCO2 23.5mmHg, pO2 76.1mmHg, saturación Oxigeno 96.5%, lactato 0.6mmol/L bicarbonato 18.6


Examen general de orina (17febrero2010) pH6, turbio, nitritos negativo, proteínas 30mg/dL, cetonas 20mg/dL, urobilinógeno 3mg/dL, bilirrubina negativo, hemoglobina 0.5mg/dL, Examen microscópico: células epiteliales 1-3 por campo, leucocitos 10-12 por campo, eritrocitos incontables, bacterias ++.


Citológico y citoquímico de LCR: (24 febrero 2010) Sedimento moderado, aspecto purulento, sobrenadante transparente, eritrocitos 2mm3, coagulabilidad nulo, células cero/mm3, glucosa 49mg/dL, cloruros 131mmol/L, microproteínas 15 UI/L.


Dra Dora Luisa Covarrubias Flores MB Unidad 110 Dra Diana Castellanos Rodriguez R2MI


* SE TRATA DE UN CASO CERRADO, POR LO QUE, NO SE DISPONE DE MAS INFORMACION DENTRO DE ESTE RESUMEN MEDICO

* DEJA TUS COMENTARIOS

lunes, 31 de mayo de 2010

IMAGEN DE VIDRIO DESPULIDO O


"DESLUSTRADO"


PARTE 1


(IMAGENOLOGIA)

31 MAYO 2010


El patrón radiológico en "vidrio deslustrado”, (en inglés ground glass) y también llamado "vidrio esmerilado" se define como una opacidad o área de tenue aumento de la densidad pulmonar de distribución a menudo parcheada y geográfica, que no se asocia al borramiento de las estructuras vasculares que contiene ( punto clave ).


El nombre de ground glass tiene su origen en la similitud de la imagen del velado del parénquima pulmonar patológico con el vidrio tras el tratamiento con chorro de arena para darle un aspecto mate o esmerilado.


Descripción de vidrio deslustrado


RX TORAX

También hace referencia al estilo fotográfico soft focus, provocado por una lente, que le da a las fotografías un efecto suave y deliberadamente desenfocado, ideal para crear ambientes oníricos y neblinosos. Originalmente este patrón se describió en la placa simple de tórax como una tenue disminución de la transparencia pulmonar que permite ver los vasos a través de la misma.


TAC

Posteriormente con el avance tecnológico, se observó en una fase más precoz en el TC de alta resolución de cortes de 1 mm (HRCT) pulmonar. En la actualidad se puede evidenciar en los cortes más gruesos del TC pulmonar. Suele estar causado por el llenado parcial del espacio aéreo, engrosamiento intersticial (debido a líquido, células o fibrosis), colapso parcial de los alvéolos, aumento del volumen de sangre capilar o una combinación de ellos, el factor común es el desplazamiento parcial de aire. La opacidad en vidrio deslustrado es menos opaca que la consolidación, en la cual se oscurecen los márgenes broncovasculares. Así pues el patrón de ground glass puede ser el resultado de una amplia variedad de enfermedades alveolares e intersticiales y frecuentemente representa un hallazgo inespecífico.


PARTE II (diagnostico diferencial, interpretacion, etc)


VIDRIO DESPULIDO

martes, 25 de mayo de 2010

QUICK REMINDER

ENFERMEDAD DE ADDISON

La enfermedad de Addison es una deficiencia hormonal causada por daño a la glándula adrenal lo que ocasiona una hipofunción o insuficiencia corticosuprarrenal primaria. La descripción original por Addison de esta enfermedad es: languidez y debilidad general, actividad hipocinética del corazón, irritabilidad gástrica y un cambio peculiar de la coloración de la piel. Fue descrito por Thomas Addison, médico inglés.

La enfermedad de Addison es muy rara, apareciendo a cualquier edad y afectando a ambos sexos por igual. Lainsuficiencia suprarrenal secundaria es mucho más frecuente debido al uso de corticoides y a su supresión brusca. Tiene una incidencia de <1>


La insuficiencia corticosuprarrenal por destrucción lenta de las glándulas suprarrenales tiene un comienzo insidioso, donde la identidad de la enfermedad en las primeras fases es muy difícil, siendo fácil de diagnósticar en los casos avanzados. Se caracteriza por: stenia o debilidad, hiperpigmentación cutánea y de mucosas, pérdida de peso o adelgazamiento, alteración de la función gastrointestinal, hipotensión arterial, trastornos perceptivos, pérdida de vello y hipertermia.

Su causa es la destrucción anatómica de la glándula suprarrenal y para que aparezca la Enfermedad de Addison debe destruirse más del 90% de las glándulas suprarrenales de forma bilateral. Entre las causas de destrucción de las suprarrenales destaca: Infecciones: suelen ser infecciones granulomatosas crónicas tuberculosa, micótica o viral; Atrofia Idiopática: son de causa desconocida y a partir de la década de 1970 es la causa más frecuente, siendo un mecanismo probablemente autoinmunitario o adrenoleucodistrofia; Hemorragias bilaterales de las suprarrenales: ocurren sobre todo en pacientes tratados con anticoagulantes, en los que tienen anticoagulantes circulantes y en los estados de hipercoagulabilidad, como ocurre en el síndrome antifosfolípido; por Invasión de las suprarrenales: ocurre en lasmetástasis tumoral, sobre todo en el cáncer de pulmón, en la amiloidosis y sarcoidosis; Extirpación quirúrgica ó Fallo metabólico de la producción hormonal como en la Hiperplasia suprarrenal congénita, Ihibidores enzimáticos o aentes citotóxicos.

Entre los datos de laboratorio es comun encontrar; hiponatremia, hiperkalemia, hipocortisolemia e hipercalcemia y en un hemograma pueden encontrar anemia, linfocitosis relativa y esosinofilia moderada. Tambien se encuentras cambios electrocardiográficos que suelen ser inespesificos, aunque con lentificación generalizada del trazado.

El diagnóstico se hace con una Prueba de estimulación de ACTH. Prueba principal que confirma el diagnóstico de insuficiencia suprarrenal, al evaluar la capacidad de las suprarrenales para producir esteroides, que suelen estar ausentes o disminuidos tanto en sangre como en orina tras la estimulación de ACTH. El tratamiento de la insuficiencia suprarrenal es el tratamiento hormonal sustitutivo basado en el cortisol o hidrocortisona (glucocorticoide) y fludrocortisona (mineralcorticoide).